Prihrani čas, povečaj svojo produktivnost
Vroče teme in uporabni namigi direktno v inbox.
- May 25
Umetna inteligenca v medicinskih pripomočkih: Kaj pomeni dvojna certifikacija z MDR/IVDR in EU AI Act
- 0 comments
Če vaše podjetje razvija, distribuira ali uporablja medicinske pripomočke z vgrajenimi AI funkcijami, ste v letu 2026 pred izzivom, ki ga večina podjetij v sektorju še ne razume v celoti: dvojna certifikacija.
Ni dovolj, da imate MDR ali IVDR certifikat. Ni dovolj, da ste ISO 13485 certificirani. Evropska zakonodaja zdaj zahteva, da vsak AI sistem v medicinskem pripomočku izpolnjuje tudi zahteve EU AI Act. Obe uredbi sta kumulativni. To potrjujejo MDCG 2025-6 smernice Evropske komisije.
Spodaj razlagamo, kaj to pomeni v praksi, kateri roki veljajo in kako se podjetje pripravi na obe zahtevi hkrati.
Kaj je SaMD in zakaj je to ključni pojem?
SaMD (Software as a Medical Device) je programska oprema, ki opravlja medicinsko funkcijo brez fizičnega medicinskega pripomočka. Primeri: algoritem za analizo medicinskih slik, sistem za podporo klinični odločitvi, AI orodje za diagnostiko iz laboratorijskih podatkov.
Če vaša programska oprema ali AI sistem opravlja takšno funkcijo, ga evropska zakonodaja obravnava kot medicinski pripomoček. To pomeni, da zanj veljajo vse zahteve MDR ali IVDR, vključno s certifikacijo pri priglašenem organu.
Hkrati pa, ker gre za AI sistem, ki se uporablja v medicinskem kontekstu, ga EU AI Act avtomatsko uvršča med visokotvegane AI sisteme po Annexu I. In za visokotvegane sisteme veljajo dodatne, ločene zahteve.
MDR in IVDR: Kaj zahtevata od AI sistemov?
Uredba o medicinskih pripomočkih (MDR 2017/745) in uredba o in vitro diagnostičnih medicinskih pripomočkih (IVDR 2017/746) sta v polni veljavi. MDR velja od maja 2021, IVDR od maja 2022 (z nekaterimi prehodnimi roki za posamezne razrede).
Za AI sisteme, vgrajene v medicinske pripomočke, MDR in IVDR zahtevata:
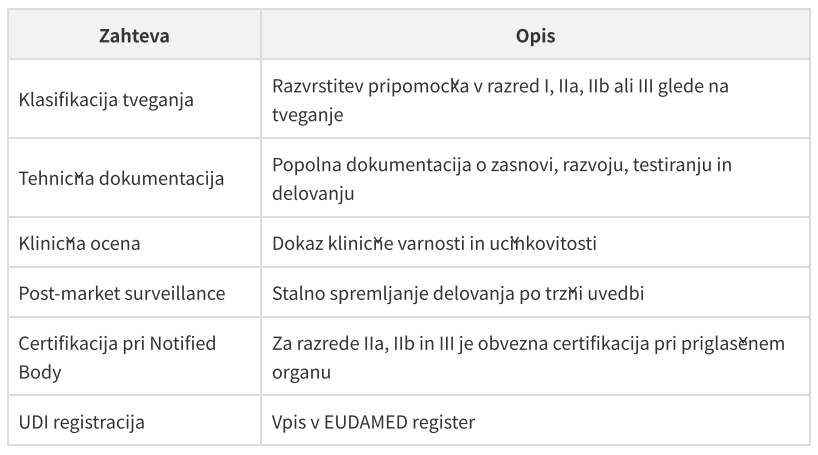
V Sloveniji je priglašeni organ za medicinske pripomočke SIQ Ljubljana, ki ga je za to imenovala JAZMP (Javna agencija za zdravila in medicinske pripomočke). Na ravni EU so med najpogostejšimi priglašenimi organi TÜV SÜD, BSI, SGS in GMED.
EU AI Act: Kaj zahteva od medicinskih AI sistemov?
EU AI Act (Uredba 2024/1689) je stopil v veljavo avgusta 2024. Za visokotvegane AI sisteme, kamor spadajo vsi AI sistemi v medicinskih pripomočkih, zahteva:
1. Ocena tveganja AI sistema: Ločena od MDR ocene tveganja. Fokus je na tveganju, ki ga prinaša AI komponenta: pristranskost algoritmov, napake v učnih podatkih, pomanjkanje razložljivosti.
2. Tehnična dokumentacija za AI: Dokumentacija mora vsebovati opis arhitekture modela, podatkov za učenje, metrik točnosti in postopkov testiranja.
3. Sistem upravljanja kakovosti (QMS) za AI: Postopki za nadzor, posodobitve in upravljanje tveganj AI sistema skozi celoten življenjski cikel.
4. Človeški nadzor (Human Oversight): Zagotoviti morate, da ima usposobljena oseba možnost pregleda, prekinitve ali popravka odločitev AI sistema.
5. Transparentnost do uporabnikov: Zdravstveni delavci in pacienti morajo biti obveščeni, da sistem uporablja AI.
6. Registracija v EU bazi visokotveganih sistemov: Obvezna registracija v EU AI Act bazi pred dajanjem sistema na trg.
7. Nadzor po tržni uvedbi: Stalno spremljanje delovanja in poročanje o incidentih.
Zakaj sta uredbi kumulativni in ne alternativni?
To je najpogostejša napaka, ki jo delajo podjetja: mislijo, da MDR certifikat pokrije vse. Ne pokrije.
MDCG 2025-6 smernice (Medical Device Coordination Group pri Evropski komisiji) izrecno potrjujejo, da MDR/IVDR in EU AI Act delujeta vzporedno. Certifikacija pri priglašenem organu potrdi medicinsko varnost in učinkovitost. EU AI Act pa zahteva ločeno dokumentacijo o AI komponenti, ki je priglašeni organ ne preverja.
Praktično to pomeni:
• SIQ ali TÜV SÜD potrdi MDR skladnost vašega pripomočka.
• Vi sami (ali s pomočjo strokovnjaka) pripravite EU AI Act dokumentacijo.
• JAZMP in TIRS (Tržni inšpektorat RS) preverjata EU AI Act skladnost.
• Oba sklopa dokumentacije morata biti ažurna in dostopna ob inšpekciji.
Kateri roki veljajo v letu 2026?
Roki so eden od bolj zmedenih delov te tematike, ker so se v zadnjem letu večkrat spremenili.
Avgust 2026 je primarni rok za večino pravil EU AI Act: transparentnost, prepovedi in začetek inšpekcijskega nadzora. Ta datum velja že zdaj in se ne bo spremenil.
December 2027 je predviden rok za samostojne visokotvegane AI sisteme po Annexu III.
Avgust 2028 je predviden rok za AI sisteme, vgrajene v regulirane proizvode, kot so medicinski pripomočki. To izhaja iz Digital Omnibus dogovora med Svetom EU in Parlamentom z dne 7. maja 2026.
Ampak: Digital Omnibus zamik še ni formalno sprejeto pravo. Je politični dogovor, ki čaka na formalno potrditev v Uradnem listu EU. Dokler ni objavljen, je uradni rok avgust 2026.
Praktični nasvet: Dokumentacija, ocena tveganja in interni pravilniki vzamejo 3 do 6 mesecev. Podjetja, ki začnejo zdaj, bodo imela to urejeno ne glede na to, kateri rok bo veljal. Podjetja, ki čakajo na formalno potrditev zamika, bodo ob potrditvi verjetno zamudila tudi ta rok.
Katere globe grozijo za neskladnost?
EU AI Act predvideva naslednje globe:
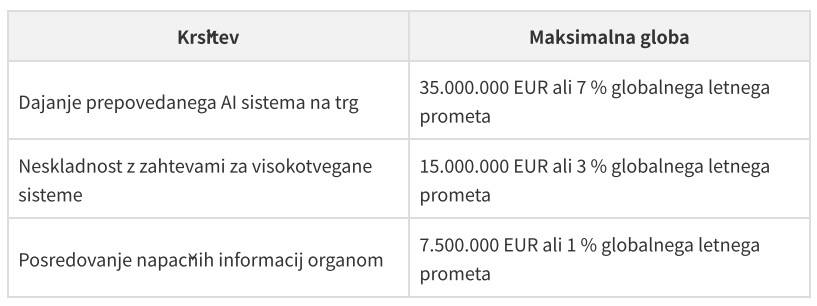
Za MSP in zagonska podjetja se globe sorazmerno znižajo, ampak ostajajo visoke. Za slovensko podjetje z letnim prometom 5 milijonov EUR pomeni 3 % globa 150.000 EUR.
Poleg glob EU AI Act so tu še globe za neskladnost z MDR/IVDR, ki jih določa ZIUDHPUI (Zakon o izvajanju uredb EU s področja zdravil in medicinskih pripomočkov). Osebna odgovornost direktorja je določena v tem zakonu.
Ali to velja za distributerje, ne samo za proizvajalce?
Da. To je pogosta napaka pri razumevanju zakonodaje.
EU AI Act velja za vse, ki dajejo AI sisteme na trg EU ali jih uporabljajo v poslovnih procesih. Distributerji in uvozniki imajo obveznosti glede transparentnosti in registracije, tudi če sistema niso razvili.
MDR/IVDR velja za distributerje, če modificirajo pripomoček, ga prepakirajo z novimi oznakami ali so odgovorni za njegovo skladnost na slovenskem trgu.
Praktično: če uvažate medicinski pripomoček z AI funkcijo in ga distribuirate v Sloveniji, morate preveriti, ali ima dobavitelj EU AI Act dokumentacijo v redu. Če je nimate, ste odgovorni vi.
Ali ISO 13485 pokriva EU AI Act?
Ne. To je najpogostejša napaka.
ISO 13485 je standard za sistem upravljanja kakovosti (QMS) za medicinske pripomočke. Je osnova za MDR/IVDR certifikacijo in jo zahtevajo priglašeni organi. Ampak ISO 13485 ne pokriva EU AI Act zahtev.
EU AI Act zahteva ločeno:
• Oceno tveganja za AI sistem (ločeno od MDR ocene tveganja)
• Register visokotveganih AI sistemov
• Interne pravilnike o uporabi AI
• Zagotovilo človeškega nadzora nad AI odločitvami
• Dokumentacijo o učnih podatkih in arhitekturi modela
ISO 13485 tega ne pokriva. Potrebujete oba sklopa dokumentacije.
Kako izgleda proces dvojne certifikacije v praksi?
Tipičen proces za slovensko podjetje z medicinskim pripomočkom, ki vsebuje AI:
Faza 1: Analiza stanja (4-6 tednov)
• Identifikacija vseh AI sistemov v vašem portfelju
• Klasifikacija tveganja po MDR/IVDR in EU AI Act
• Pregled obstoječe dokumentacije
• Identifikacija vrzeli
Faza 2: Priprava dokumentacije (2-4 mesece)
• Tehnična dokumentacija za MDR/IVDR
• EU AI Act ocena tveganja
• Posodobitev QMS postopkov
• Vzpostavitev human oversight mehanizmov
Faza 3: Certifikacija (3-12 mesecev, odvisno od razreda)
• Predložitev dokumentacije priglašenemu organu (za razrede IIa, IIb, III)
• Audit pri priglašenem organu
• Pridobitev CE oznake
Faza 4: Post-market surveillance (trajno)
• Stalno spremljanje delovanja
• Letna poročila
• Posodabljanje dokumentacije ob vsaki spremembi sistema
Kdo je pristojen za nadzor v Sloveniji?
Za MDR/IVDR: JAZMP (Javna agencija za zdravila in medicinske pripomočke) je pristojni organ za nadzor trga medicinskih pripomočkov v Sloveniji.
Za EU AI Act: JAZMP za medicinski sektor in TIRS (Tržni inšpektorat RS) za splošni nadzor.
Inšpektorji ne certificirajo, ampak preverjajo, ali imate dokumentacijo v redu. Ob inšpekciji boste morali predložiti:
• Tehnično dokumentacijo
• EU AI Act oceno tveganja
• Dokaze o human oversight mehanizmih
• Registracijo v EU bazi visokotveganih sistemov
Kako se pripraviti: praktični naslednji koraki
1. Naredite popis AI sistemov: Identificirajte vse programske komponente v vaših medicinskih pripomočkih, ki bi se lahko klasificirale kot AI. To vključuje algoritme za obdelavo slik, sisteme za podporo odločitvi in avtomatizirane diagnostične funkcije.
2. Preverite klasifikacijo tveganja: Za vsak identificiran sistem preverite, v kateri razred spada po MDR/IVDR in ali se po EU AI Act uvršča med visokotvegane sisteme.
3. Ocenite vrzeli v dokumentaciji: Primerjajte obstoječo dokumentacijo z zahtevami obeh uredb. Vrzeli so najpogosteje pri EU AI Act delu, ker je nova zahteva.
4. Zagotovite strokovnjake za oba sklopa: MDR/IVDR zahteva regulatornega strokovnjaka z izkušnjami v medicinskem sektorju. EU AI Act zahteva tehnično znanje o AI sistemih in pravno razumevanje uredbe. Redko najdete vse to pri eni osebi.
5. Začnite z dokumentacijo takoj: Ne čakajte na formalno potrditev Digital Omnibus zamika. Dokumentacija vzame čas in podjetja, ki začnejo zdaj, bodo imela prednost.
Zakaj je specializirano partnerstvo ključno?
Dvojna certifikacija zahteva znanje iz treh področij hkrati: medicinska regulativa, pravno razumevanje EU AI Act in tehnična implementacija AI sistemov. Redko podjetje ima vse tri kompetence interno.
Pri umetnainteligenca.ai smo za ta izziv združili moči z Marcio Eleno Podboršek (medical-device.si), regulatorno svetovalko z več kot 20 leti izkušenj v medicinskem sektorju in nekdanjo članico MDCG pri Evropski komisiji. Marcia pokriva MDR/IVDR regulatorni del. Mi pokrivamo tehnično implementacijo AI sistemov in EU AI Act tehnično dokumentacijo.
Za pravni del EU AI Act sodelujemo z Grlica Law (grlicalaw.com), specializirano odvetniško pisarno za EU AI Act.
Zaključek
Umetna inteligenca v medicinskih pripomočkih ni samo tehnološka priložnost. Je regulatorni izziv, ki zahteva sistematičen pristop. Podjetja, ki bodo to uredila pravočasno, bodo imela konkurenčno prednost. Podjetja, ki bodo čakala, bodo soočena z globami in zamudami pri tržni uvedbi.
Dvojna certifikacija ni dvojno breme. Je enkraten proces, ki ga je mogoče načrtovati in izvesti učinkovito, če imate prave partnerje.
Rezervirajte brezplačen posvet in skupaj ocenimo, kje ste zdaj in kaj je vaš naslednji korak.